Año 2 · Módulo 16: Física estadística: microestados, equilibrio y transiciones · Manejo formal guiado
153.1. Lo que el espectro de energías deja sin determinar
Imaginemos un sistema con cuatro microestados posibles. Uno tiene energía cero y los otros tres comparten una energía superior, . Saber cuáles son sus estados y cuánto cuesta energéticamente ocuparlos todavía no responde una pregunta experimental elemental. Si medimos el sistema muchas veces después de dejarlo equilibrar con un ambiente térmico, ¿cuál de esos cuatro microestados encontraremos con mayor frecuencia? La respuesta depende de la temperatura. A temperaturas bajas domina el microestado de energía mínima; al elevar la temperatura, los tres microestados excitados pueden imponerse conjuntamente aunque cada uno, tomado por separado, siga siendo menos probable que el de energía cero.
En el capítulo 151 se introdujo la multiplicidad de un macroestado y en el 152 se distinguieron los ensembles según las cantidades que pueden intercambiarse con el entorno. Ahora necesitamos calcular probabilidades explícitas. Saber que las energías grandes reciben menor peso no dice cuánto menor es ese peso, cómo interviene el número de microestados que comparten una energía ni qué ocurre cuando el sistema interactúa con su ambiente de manera que los niveles energéticos cambian.
La distribución canónica resuelve esas preguntas para una preparación física definida. El sistema conserva su número de partículas, ocupa un volumen o dominio especificado y puede intercambiar calor con un reservorio cuya temperatura permanece aproximadamente constante. Llamaremos a un microestado completo, a su energía y a la probabilidad de observarlo. En el equilibrio canónico,
La constante de Boltzmann convierte entre temperatura y energía; es la temperatura termodinámica absoluta y la cantidad carece de dimensiones. La función de partición canónica es el factor que hace que todas las probabilidades sumen uno. Conocida como función de la temperatura y de los parámetros mecánicos, podemos recuperar además la energía media, la entropía, la respuesta a campos y las fluctuaciones.
La notación compacta oculta decisiones de fondo. Debemos precisar qué contamos como microestado, si existen degeneraciones, si los niveles dependen del volumen y si las interacciones entre componentes pueden despreciarse. Para un sistema cuántico, puede etiquetar autoestados de energía; para uno clásico, la suma se reemplaza por una integral con una medida apropiada en el espacio de fases. Tampoco debemos interpretar como la fracción de tiempo que una trayectoria cualquiera pasará en el estado , salvo que exista una justificación dinámica adicional de ergodicidad o mezcla.
En este capítulo construiremos la distribución desde un sistema total aislado, aprenderemos a trabajar con y la aplicaremos a espectros discretos y continuos. También veremos qué revela un cálculo correcto y qué queda fuera de su alcance. La temperatura y las restricciones forman parte de la definición del problema que la fórmula resuelve.
153.2. Por qué aparece el factor exponencial
Consideremos un sistema pequeño en contacto térmico con un reservorio ; el conjunto está aislado y tiene energía total fija . Si el sistema pequeño ocupa el microestado , el reservorio debe tener energía . Supongamos que todos los microestados accesibles del conjunto aislado tienen el mismo peso microcanónico. Entonces la probabilidad del estado resulta proporcional al número de microestados compatibles del reservorio
La entropía del reservorio es , con las precisiones habituales que exige definir una capa de energía. Por eso podemos escribir . Si la energía intercambiada es pequeña respecto de la escala energética relevante del reservorio, expandimos la entropía alrededor de una energía de referencia
La identidad termodinámica , con las variables externas del reservorio fijas, transforma la multiplicidad en un factor proporcional a . El término independiente del estado se cancela al normalizar. Hemos obtenido el peso de Boltzmann sin suponerlo inicialmente.
El tamaño del reservorio interviene porque la derivada de su entropía cambia cuando recibe o entrega energía. A segundo orden aparece un término que depende de la capacidad calorífica del reservorio, pues en las condiciones consideradas. Cuando la transferencia de energía es suficientemente pequeña, la corrección resulta despreciable y se comporta como una constante. Si el reservorio es reducido, la temperatura cambia apreciablemente y la distribución canónica puede dejar de ser una buena aproximación; en un sistema total finito conviene entonces describir ambos subsistemas mediante su distribución conjunta microcanónica.
El argumento requiere además que el acoplamiento entre sistema y reservorio sea lo bastante débil como para asignar una energía al sistema pequeño separadamente. Una energía de interacción comparable a las energías internas obliga a revisar la partición del Hamiltoniano y, en algunos casos, a usar un Hamiltoniano de fuerza media. Esta derivación tampoco garantiza que el sistema alcance el equilibrio en un intervalo experimental; eso depende de la accesibilidad de estados y de los tiempos de relajación, que son cuestiones dinámicas.
La forma exponencial puede obtenerse también maximizando la entropía de Gibbs , con restricciones de normalización y energía media. Esa derivación es matemáticamente útil, pero el significado físico de las restricciones debe justificarse por separado, porque la maximización las toma como dato y no decide qué variables están conservadas, cuáles fueron medidas ni si los microestados se visitan realmente. Jaynes mostró la potencia inferencial de este procedimiento; interpretarlo como sustituto de toda la física microscópica sería exagerar sus alcances.
Una propiedad permite revisar de inmediato el resultado. Para dos microestados y ,
Si difieren en energía , el estado superior tiene menor probabilidad individual para . La degeneración no modifica esta razón entre microestados individuales, aunque sí altera la probabilidad total de un nivel energético.
153.3. Normalizar estados, contar degeneraciones y escoger el cero de energía
La función de partición se construye sumando sobre todos los microestados accesibles. Si varios comparten la misma energía, podemos agruparlos en niveles. Sea el número de microestados de energía . Entonces,
La segunda expresión es la probabilidad total de encontrar la energía ; para cada microestado particular del nivel, la probabilidad es . Una confusión habitual consiste en sustituir por la probabilidad individual y concluir que todos los estados excitados tienen mayor peso si son numerosos. La multiplicidad favorece al conjunto del nivel; la energía penaliza a cada microestado. El equilibrio observado surge de esa competencia.
El cero de energía puede elegirse por conveniencia. Si a todos los estados se les añade la misma constante , tenemos , y ; las probabilidades no cambian, pero sí la energía media expresada respecto del nuevo origen y la energía libre correspondiente. Elegir para un nivel fundamental simplifica fórmulas sin alterar predicciones relativas. Esta libertad no autoriza a desplazar unos niveles y dejar otros intactos; eso sería cambiar el modelo físico.
En un sistema continuo, la energía puede variar dentro de intervalos arbitrariamente pequeños. La suma se escribe entonces mediante una densidad de estados , definida para que cuente estados en una banda de energía bajo la medida adoptada, de modo que
La densidad de estados debe incorporar correctamente las degeneraciones. Si crece mucho con la energía, puede compensar parcialmente la supresión exponencial, porque la probabilidad de energía en un intervalo depende del producto . En física de sistemas macroscópicos, el máximo de ese producto permite relacionar la distribución canónica con el estado de equilibrio obtenido al estudiar la entropía como función de la energía.
Una función de partición debe ser finita para que exista una distribución normalizada. Esta condición no es automática. Si el espectro no está acotado inferiormente o la densidad de estados crece demasiado rápido para una temperatura elegida, la suma o integral puede divergir. El problema puede deberse a un Hamiltoniano físicamente inestable, a una aproximación fuera de su dominio o a condiciones de confinamiento insuficientes. Una suma divergente obliga a revisar el modelo.
En sistemas cuánticos usamos , donde es el Hamiltoniano. La traza asegura que el resultado no dependa de la base elegida, aunque el cómputo sea más sencillo en la base de autoestados energéticos. En sistemas clásicos se integra sobre posiciones y momentos y aparece un factor de volumen elemental del espacio de fases que debe tratarse con cuidado. La misma letra designa así construcciones compatibles, pero la medida subyacente no puede darse por supuesta.
Revisar el conteo evita omitir estados degenerados y contar varias veces una misma configuración física, dos errores que no suelen detectarse al mirar una curva suave. Ambos pueden desplazar entropías, capacidades caloríficas y parámetros de equilibrio aun cuando el código calcule sin fallos aparentes.
153.4. Energía media y fluctuaciones como derivadas de la función de partición
La principal ventaja operativa de es que contiene información sobre los momentos de la energía. Consideremos primero un espectro que no depende explícitamente de , con volumen, número de partículas y parámetros externos fijos. Al derivar respecto de , obtenemos
El promedio coincide con la energía interna de equilibrio en el ensemble canónico. Una segunda derivada da
Por consiguiente, . Dado que , la capacidad calorífica a volumen y parámetros externos constantes es
El subíndice indica aquí que se fijan las variables de trabajo correspondientes; si hay un campo externo, debe especificarse también que se mantiene constante. En estas condiciones la capacidad calorífica canónica es no negativa. Una capacidad calorífica microcanónica negativa puede aparecer en sistemas especiales, como ciertos sistemas de interacción de largo alcance; no contradice la expresión anterior, porque la preparación termodinámica y la relación entre energía y temperatura son diferentes.
Las ecuaciones permiten entender el sentido físico de la fluctuación energética. Un sistema que intercambia calor con el reservorio no tiene energía fija; su energía se distribuye alrededor de . La anchura de esa distribución determina cuánto cambia su energía media cuando variamos la temperatura, de modo que las fluctuaciones crecen al acercarnos a regiones de respuesta térmica intensa. La identidad exacta no afirma que todo máximo de capacidad calorífica sea una transición de fase. Los sistemas pequeños pueden presentar picos redondeados sin singularidad termodinámica; las verdaderas transiciones se estudian mediante el límite de tamaño y las hipótesis del modelo.
La tercera derivada de es el tercer cumulante de la energía, con signo alternante. En general, la función es un generador de cumulantes respecto del parámetro . Esta conexión permite reconstruir de manera sistemática rasgos de la distribución sin enumerar directamente cada momento. También exige precaución, porque derivar numéricamente una función estimada con ruido amplifica los errores, sobre todo en respuestas de orden alto.
La entropía de Gibbs toma una forma sencilla al sustituir las probabilidades canónicas
Si conocemos la función de partición con su normalización correcta, podemos calcular la entropía absoluta dentro de las convenciones y restricciones del modelo. Si solo conocemos las probabilidades salvo una constante desconocida, las diferencias de ciertas magnitudes pueden seguir siendo accesibles, pero no siempre la entropía o la energía libre absolutas. Un análisis científico debe indicar cuál de esas informaciones está realmente determinada.
153.5. Ejemplo resuelto con cuatro microestados y una ocupación que cambia con la temperatura
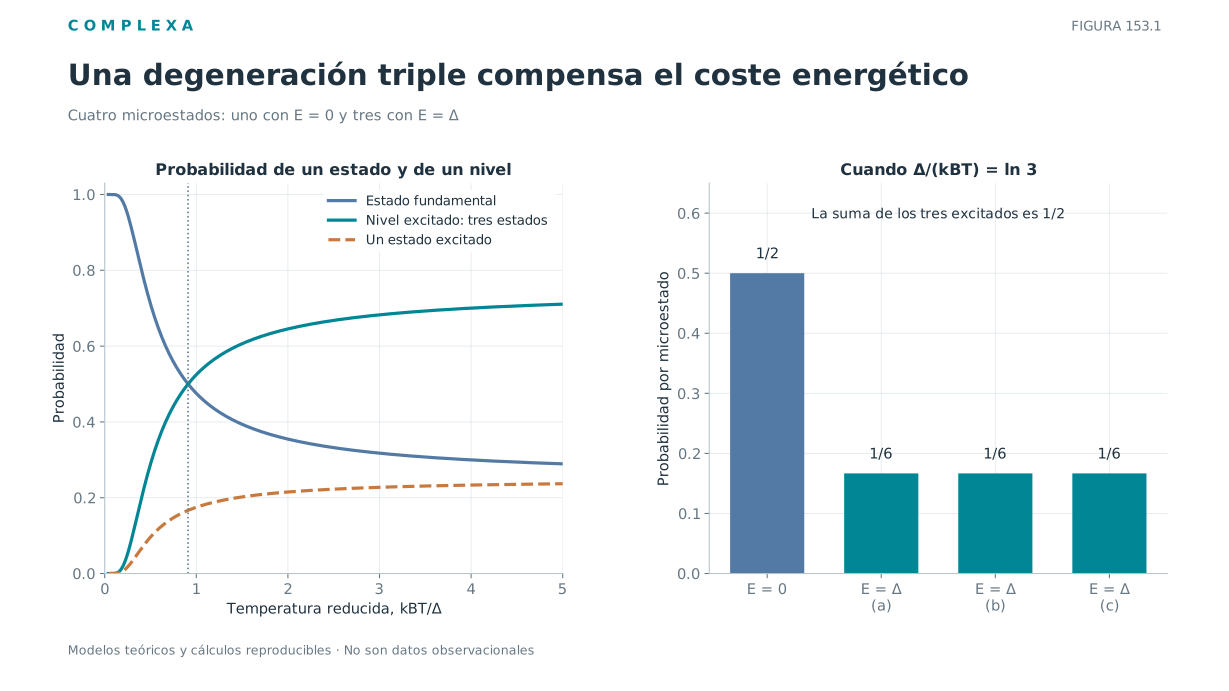
Volvamos al sistema de cuatro microestados. El estado fundamental tiene energía cero y degeneración uno; el nivel excitado tiene energía y degeneración tres. Con , la función de partición es y la probabilidad total de excitación es
La expresión de se obtiene derivando la probabilidad de excitación o aplicando la identidad de fluctuación; como la energía solo toma los valores y , . La entropía es . Cada expresión puede comprobarse enumerando los cuatro microestados y sumando sus pesos individuales.
A temperaturas muy bajas, es grande y positivo. La probabilidad de excitación se aproxima a , la energía tiende a cero y la entropía también, porque el estado fundamental es único. Al aumentar mucho la temperatura, se acerca a uno; los cuatro microestados reciben entonces el mismo peso individual, la probabilidad total del nivel excitado tiende a y la entropía converge a . Por tanto, a temperatura alta los estados de mayor energía no se vuelven individualmente más probables que los de menor energía.
Resulta especialmente ilustrativa la temperatura en que . Allí , de modo que la probabilidad total de excitación es exactamente . El estado fundamental tiene probabilidad y cada uno de los tres estados excitados, . Aunque los dos niveles tienen la misma ocupación total, los cuatro microestados no son equiprobables. Esa condición corresponde a , temperatura a la que la capacidad calorífica vale .
Consideremos ahora unidades de este tipo situadas en sitios distinguibles, independientes entre sí. El sistema total tiene , energía media y capacidad calorífica . El número de unidades excitadas sigue una distribución binomial de parámetros y , con media y varianza . La fluctuación relativa típica decrece aproximadamente como cuando se mantiene lejos de cero y uno. Así aparece una observación macroscópica bastante estable a partir de unidades que siguen cambiando de estado.
No debemos confundir la independencia de las unidades con la indistinguibilidad de partículas idénticas. Las unidades ocupan sitios diferenciados y cada sitio admite cuatro microestados; en un gas de partículas indistinguibles, la construcción de estados y sus factores combinatorios requieren otra medida. Tampoco estamos describiendo la rapidez con que las unidades saltan entre niveles. Para obtener tiempos de relajación necesitaríamos tasas de transición compatibles con el equilibrio. Una misma distribución estacionaria puede sostenerse mediante dinámicas con velocidades de mezcla muy distintas.
El ejemplo enseña a reconocer la competencia entre degeneración y energía y da además un conjunto de pruebas analíticas para un programa de física estadística. Si una implementación predice a temperatura positiva para este espectro, o una capacidad calorífica negativa, habrá cometido un error de conteo, signo o normalización.
153.6. Un campo magnético permite medir el peso estadístico desde fuera
Un ejemplo distinto es un conjunto de momentos magnéticos independientes, cada uno de magnitud , que pueden alinearse o desalinearse con un campo externo . Representamos la orientación mediante y asignamos a cada momento la energía . Si , el estado alineado es el de menor energía. Los niveles dependen ahora del parámetro que controla el observador, pero la distribución sigue siendo canónica a campo fijo. Para una sola unidad,
Con , el promedio de orientación vale y la magnetización total de unidades independientes es . En equilibrio, la derivada de respecto del campo recupera directamente la magnetización, porque el Hamiltoniano contiene el término . La energía media resulta . La función de partición del conjunto es , suponiendo que los sitios son distinguibles y que no existe interacción entre momentos.
La respuesta a un cambio pequeño del campo se caracteriza mediante la susceptibilidad isoterma
Cerca de campo cero, , la forma de Curie para este paramagneto ideal. Como la derivada de es , la respuesta disminuye cuando casi todos los momentos están alineados. Es un efecto de saturación, porque al elevar más el campo quedan cada vez menos orientaciones susceptibles de cambiar.
En este modelo se cumple una relación exacta de fluctuación y respuesta. A campo fijo, la varianza de la magnetización es , de modo que . La relación puede verificarse por enumeración cuando es pequeño o por simulación Monte Carlo cuando crece. El acuerdo entre la derivada de una respuesta media y una fluctuación observada es una auditoría más exigente que comprobar solo una magnetización final.
Estas fórmulas no deben trasladarse sin modificaciones a imanes reales con interacción entre momentos. Si aparece un término de acoplamiento, ya no factoriza como . En el modelo de Ising con interacciones, la magnetización de un espín está correlacionada con la de otros y puede aparecer una transición de fase en el límite termodinámico adecuado. El cálculo con momentos independientes es solo una referencia de base; el comportamiento colectivo requiere el análisis que se desarrollará en capítulos posteriores.
153.7. De una suma discreta al gas ideal clásico
En un gas ideal clásico de partículas de masa , dentro de un volumen , los microestados se representan mediante posiciones y momentos. La energía cinética es ; para un gas ideal no hay energía potencial de interacción en el interior. La integral canónica sobre posiciones da , mientras que cada integral gaussiana de momento produce un factor dependiente de . Con la medida clásica corregida para partículas idénticas, obtenemos
La longitud de onda térmica fija la escala espacial que aparece al integrar los momentos. El factor hace adimensional la medida del espacio de fases y el factor corrige el sobreconteo clásico de permutaciones de partículas indistinguibles. La fórmula vale para un gas diluido y no degenerado, con , donde . Fuera de ese régimen, la ocupación cuántica requiere estadística de Bose–Einstein o Fermi–Dirac.
De la dependencia con la temperatura se deduce , propia de tres grados de libertad traslacionales cuadráticos. La dependencia con el volumen da la presión , que es la ecuación de estado del gas ideal, derivada ahora de una integral microscópica y sin postular una distribución empírica adicional para la presión.
La entropía derivada de contiene información más delicada. Mediante la aproximación de Stirling para grande, , se obtiene la entropía de Sackur–Tetrode del gas ideal monoatómico dentro del régimen clásico. Su dependencia con es extensiva y evita la paradoja de mezcla que surgiría si las permutaciones de partículas idénticas se contaran como estados físicamente distintos. En el capítulo 151 se presentó el problema desde el conteo; aquí el resultado aparece como consecuencia de la normalización de .
Que la integral pueda resolverse exactamente no implica que un gas real carezca de interacciones. Las correcciones viriales, la aparición de líquidos y las transiciones de fase exigen modificar el Hamiltoniano o el régimen estadístico. El gas ideal tiene, sin embargo, una ventaja pedagógica. En él, un único objeto matemático conecta una medida microscópica, una ley de presión y una capacidad calorífica; además, el modelo permite localizar con precisión dónde empieza a fallar cada aproximación.
153.8. Entropía máxima, distancia relativa y energía libre
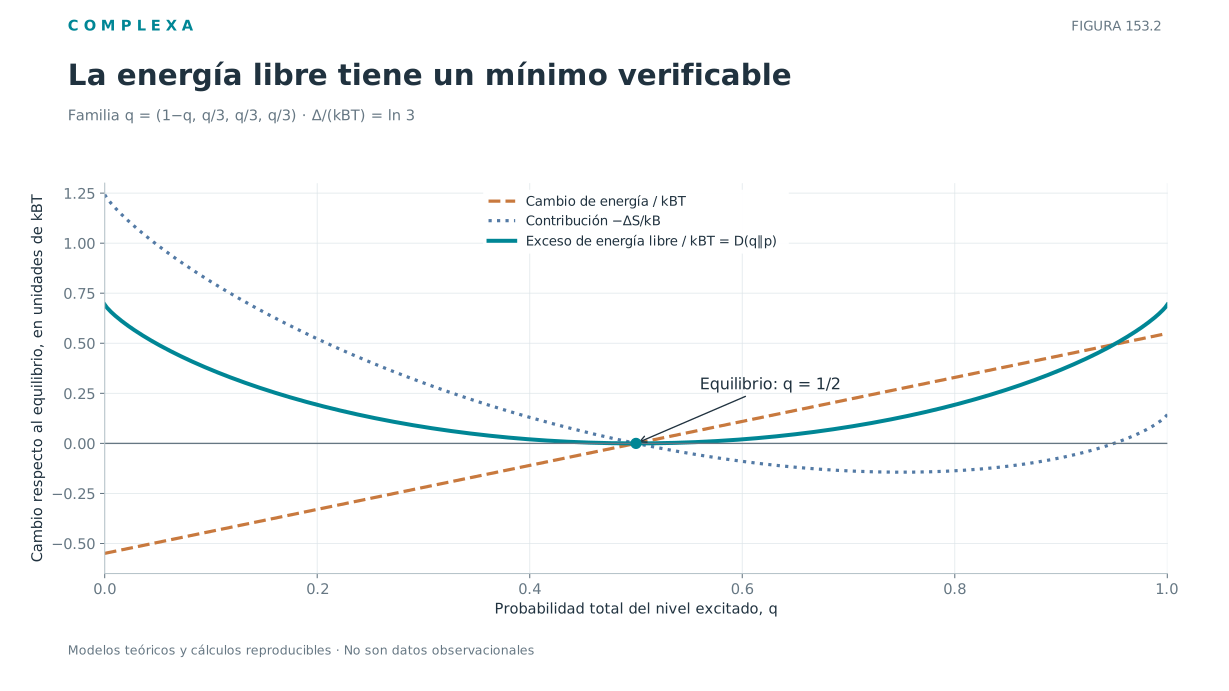
La distribución de Boltzmann tiene una propiedad variacional que ayuda a comprender su estabilidad estadística. Tomemos cualquier distribución normalizada sobre los mismos microestados y definamos su energía media y su entropía de Gibbs . La combinación
puede evaluarse para una distribución arbitraria, aunque no sea canónica. Denominamos funcional de energía libre respecto del reservorio térmico especificado. La distribución de equilibrio es . Sustituir esta expresión en la divergencia relativa conduce a la identidad
Para , la divergencia relativa es no negativa, por lo que la distribución canónica minimiza este funcional. La igualdad ocurre cuando en todos los microestados relevantes. La afirmación es variacional y vale para el conjunto de distribuciones y restricciones seleccionado. No presupone ninguna dinámica concreta que lleve al sistema a ese mínimo; tampoco indica la rapidez con que se alcanza ni demuestra la ausencia de estados metaestables observables.
Esta formulación aclara también la relación entre la derivación física y el principio de máxima entropía. Si fijamos solo una energía media , maximizar bajo esa restricción produce una distribución exponencial con un multiplicador de Lagrange que identificamos con cuando existe correspondencia termodinámica. Si, en cambio, el reservorio fija , la competencia entre energía y entropía queda expresada por . Ambas formulaciones son compatibles dentro de sus hipótesis; sus variables de control son distintas.
La divergencia relativa depende de la distribución de referencia y del soporte compartido. Si una probabilidad del modelo de equilibrio es cero para un estado al que asigna masa positiva, el funcional puede hacerse infinito. No es adecuado calcular estas expresiones con distribuciones mal normalizadas o con una lista incompleta de microestados. A la inversa, elegir un conjunto de estados físicamente inadecuado puede dar una optimización perfectamente resuelta para el sistema equivocado.
La identidad anticipa el capítulo siguiente, dedicado a la energía libre como potencial termodinámico y a las respuestas frente a parámetros. Aquí muestra que el factor exponencial tiene una estructura de optimización que puede expresarse con precisión y que orienta tanto el análisis conceptual como las pruebas numéricas.
153.9. Calcular sin perder precisión ni engañarse con muestras
Una implementación directa de puede fallar aun cuando las fórmulas sean correctas. Para energías muy altas y temperatura baja, el exponencial puede redondearse a cero; para energías grandes y negativas, puede desbordar el rango numérico. La solución estándar es restar una referencia energética , típicamente la energía mínima accesible. Entonces
Los términos de la suma entre corchetes quedan acotados superiormente por uno cuando y es la energía mínima. Esta técnica, emparentada con log-sum-exp, permite calcular con mayor estabilidad. Si una biblioteca ya incluye una implementación especializada, suele ser preferible a programar exponenciales y sumas sin control de escala. Para degeneraciones muy grandes puede trabajarse también con y aplicar la misma transformación.
Cuando los microestados son pocos, la enumeración exacta es un patrón de referencia. Para un sistema de dos niveles, por ejemplo, una prueba numérica puede comparar el calculado como promedio ponderado con el obtenido derivando . La comparación debe usar tolerancias acordes con los redondeos y con el método de derivación. Las derivadas obtenidas por diferencias finitas pueden presentar errores de truncamiento; una separación excesivamente pequeña entre temperaturas puede, a su vez, amplificar el error aritmético.
Para sistemas con demasiados microestados se recurre al muestreo. Un algoritmo de Monte Carlo canónico debe producir, bajo sus supuestos, una distribución estacionaria proporcional a . Una cadena de Markov puede conservar esa distribución aunque sus observaciones consecutivas estén correlacionadas. Por ello, obtener un millón de pasos no equivale necesariamente a un millón de muestras independientes. Se necesitan diagnósticos de mezcla, tiempos de autocorrelación y controles de dependencia respecto de la inicialización.
También es posible reutilizar muestras tomadas a una temperatura para estimar promedios en otra mediante reponderación. Si tenemos observaciones canónicas a , asignamos pesos y estimamos un promedio a como . El método exige solapamiento suficiente entre las distribuciones de origen y destino. Cuando la nueva temperatura favorece estados que casi nunca aparecieron en la muestra original, unos pocos pesos dominan y la estimación se vuelve inestable. Ninguna manipulación algebraica puede recuperar con precisión estados que no fueron observados.
El número efectivo aproximado de muestras ponderadas, , ayuda a detectar esa concentración si las observaciones son independientes; en cadenas correlacionadas debe corregirse también por dependencia temporal. Una gráfica suave no garantiza fiabilidad, así que conviene repetir lotes independientes, inspeccionar la sensibilidad a las colas y contrastar con puntos que puedan enumerarse exactamente. Esta auditoría es especialmente necesaria cerca de una transición, donde la distribución puede explorar regiones separadas del espacio de configuraciones.
153.10. Qué informa la función de partición y qué exige evidencia adicional
La distribución de Boltzmann predice las probabilidades de equilibrio para un Hamiltoniano, una medida de microestados y unas restricciones especificadas. La función de partición convierte esas probabilidades en una estructura de cálculo de la que se obtienen la energía interna, la capacidad calorífica, la entropía y las respuestas respecto de parámetros externos. En sistemas con componentes independientes puede factorizar; cuando hay interacción, esa simplificación suele desaparecer. La diferencia tiene consecuencias matemáticas y físicas, porque las correlaciones permiten respuestas colectivas ausentes en las unidades aisladas.
La validez de una función de partición requiere revisar el soporte de estados, las degeneraciones y la convergencia de la suma. En los modelos continuos también se necesita una medida de espacio de fases que respete la física relevante. Los números que produce un programa carecen de significado si el dominio de integración excluye configuraciones importantes, si se confunden partículas idénticas con sitios distinguibles o si el Hamiltoniano cambia de manera inadvertida al variar la temperatura.
Los casos resueltos muestran tres escalas de dificultad. Cuatro microestados discretos bastan para observar la competencia entre energía y multiplicidad; muchos momentos independientes permiten derivar una susceptibilidad sin recurrir a un campo medio interactuante; un gas ideal clásico exige integrar sobre un espacio de fases continuo y usar correctamente los factores de indistinguibilidad. La función de partición mantiene una lógica común, aunque la preparación física y el procedimiento de conteo sean diferentes.
Conviene separar el conocimiento de equilibrio de las afirmaciones dinámicas. Saber que una distribución minimiza un funcional no especifica cuánto tarda un sistema en alcanzarla ni si una observación real recorre adecuadamente su espacio de estados. Un modelo puede describir el equilibrio correcto y fallar al representar histéresis, nucleación o tiempos de transición. Del mismo modo, una simulación que reproduce una media canónica puede estar calculando mal la varianza o explorando solo un sector de las configuraciones.
Para usar como instrumento científico debemos conservar tanto sus fórmulas como los supuestos que las hacen válidas. El capítulo 154 retomará su logaritmo para estudiar la energía libre y sus derivadas frente a campos y volúmenes; también examinará los límites de la interpretación termodinámica de los parámetros. Una vez que sabemos asignar probabilidades a los microestados, podemos preguntar cuánto cuesta cambiar las condiciones que organizan su distribución.
Referencias
- Gibbs, J. W. (1902). Elementary Principles in Statistical Mechanics: Developed with Especial Reference to the Rational Foundation of Thermodynamics. Charles Scribner’s Sons.
- Jaynes, E. T. (1957). Information theory and statistical mechanics. Physical Review, 106(4), 620–630. https://doi.org/10.1103/PhysRev.106.620
- Kittel, C., y Kroemer, H. (1980). Thermal Physics (2.ª ed.). W. H. Freeman.
- Landau, L. D., y Lifshitz, E. M. (1980). Statistical Physics, Part 1 (3.ª ed.). Pergamon Press.
- Kardar, M. (2007). Statistical Physics of Particles. Cambridge University Press. ISBN 978-0-521-87342-0.
- Pathria, R. K., y Beale, P. D. (2011). Statistical Mechanics (3.ª ed.). Academic Press. https://doi.org/10.1016/C2009-0-62310-2