Año 2 · Módulo 16: Física estadística: microestados, equilibrio y transiciones · Manejo formal guiado
154.1. La energía que puede aprovecharse depende del entorno
Dos dispositivos contienen la misma energía interna. El primero es un conjunto de resortes comprimidos, aislados térmicamente y sujetos por un mecanismo que puede liberarse de forma controlada. El segundo es una pequeña muestra de materia en equilibrio térmico con un ambiente a la misma temperatura. No podemos inferir solo a partir de la energía interna cuánto trabajo mecánico útil entregará cada uno. La posibilidad de extraer trabajo depende de las restricciones y de los estados inicial y final accesibles. Una parte de la energía queda asociada a la dispersión estadística entre microestados y a las exigencias impuestas por el ambiente.
La energía libre de Helmholtz, , organiza esa cuestión para un sistema que puede intercambiar calor con un baño a temperatura y cuyo volumen y número de partículas permanecen controlados. es la energía interna media; , la entropía termodinámica. Para comparar estados de equilibrio a una misma temperatura, la diferencia establece un límite al trabajo distinto del de expansión contra una presión exterior. La energía libre es un potencial de estado definido por una preparación y unas variables de control; su uso operativo exige declarar qué transformaciones se permiten.
A veces se presenta como una porción de energía «perdida». Esa metáfora puede confundir. La entropía no es una sustancia almacenada ni una cantidad de calor que pueda extraerse por separado. El término aparece cuando incorporamos el papel del baño térmico en el problema de equilibrio. Un cambio de condiciones puede modificar la energía media, la distribución de probabilidades y la entropía; la competencia entre esas variaciones determina el trabajo reversible disponible.
En el capítulo 153 vimos la herramienta estadística para calcular este potencial. Si es la función de partición canónica, entonces
Esta identidad convierte una suma o integral sobre microestados en una función de variables macroscópicas. Su utilidad está en las derivadas, porque de pueden recuperarse la energía interna, la entropía, la presión y las respuestas a campos externos cuando se respeta la estructura de restricciones. En un conjunto de espines independientes, por ejemplo, podremos evaluar exactamente el cambio de magnetización y de entropía que acompaña a un campo magnético. En un modelo con interacciones, las derivadas revelarán además correlaciones y respuestas colectivas.
El objetivo de este capítulo es establecer la relación entre energía libre, trabajo, fluctuaciones y parámetros externos. El mismo lenguaje servirá para discutir estabilidad, mínimos de potencial, funciones de respuesta y señales precursoras de transiciones de fase. Una función de equilibrio puede describir qué estados resultan favorecidos sin determinar cuánto tarda el sistema en pasar de uno a otro; esa diferencia entre termodinámica y cinética acompañará todo el análisis.
154.2. La segunda ley impone un límite al trabajo isotermo
Fijemos una convención de signos. Escribimos la primera ley como , donde es el calor recibido por el sistema y es el trabajo realizado sobre él. Imaginemos un proceso entre dos estados de equilibrio a la misma temperatura , con volumen y composición fijos. El sistema intercambia calor con un baño suficientemente grande para que su temperatura no varíe apreciablemente. La segunda ley, aplicada al sistema más el baño, exige
Por tanto, . Al sustituir en la primera ley obtenemos . Si llamamos al trabajo entregado hacia el exterior, entonces
La igualdad corresponde al límite reversible. En una transformación irreversible, la generación de entropía reduce el trabajo extraíble. Si , el proceso puede entregar trabajo positivo, pero la cantidad máxima está acotada por . Si un protocolo obliga a aumentar la energía libre, debemos suministrar al menos el cambio correspondiente mediante trabajo. El resultado se aplica al trabajo pertinente a las restricciones elegidas; si el sistema cambia de volumen o intercambia partículas, debemos separar correctamente esas contribuciones y escoger el potencial apropiado.
Consideremos un sistema con dos estados de energía que puede controlarse mediante un parámetro externo. Si el parámetro cambia lentamente y el sistema conserva contacto con el baño, la distribución se adapta de manera casi reversible siempre que la relajación sea suficientemente rápida. Cuando el cambio se hace bruscamente, la distribución se retrasa respecto del equilibrio instantáneo y suele haber disipación adicional. Dos protocolos pueden conectar los mismos estados de equilibrio y producir trabajos medios diferentes. Como el valor final de es el mismo, esa diferencia procede de la irreversibilidad y de los detalles de la dinámica del protocolo.
La derivación delimita el sentido de la palabra «disponible». La energía libre no equivale a un flujo garantizado de energía ni, mucho menos, a una potencia, que requiere una escala temporal y una ley cinética. Un cambio grande de energía libre puede ser prácticamente inaccesible por una barrera enorme o por un acoplamiento débil con el mecanismo de extracción. Una reacción química puede ser termodinámicamente favorable y, sin catalizador, evolucionar a velocidad extremadamente pequeña.
Tampoco corresponde aplicar la desigualdad de forma mecánica cuando el baño cambia de temperatura durante el proceso. En ese caso, el entorno debe incluirse explícitamente y la exergía depende de un estado de referencia ambiental. La expresión de Helmholtz es especialmente limpia para transformaciones isotermas con variables de control bien definidas.
154.3. Potenciales termodinámicos y elección de variables naturales
La relación fundamental de un sistema simple, homogéneo y de una sola especie, en equilibrio, puede escribirse
La temperatura , la presión y el potencial químico son variables conjugadas de , y . A partir de , la regla del producto da . Por sustitución,
Esta ecuación muestra por qué es un potencial natural de . Sus derivadas parciales dan las variables termodinámicas , y , con las cautelas habituales para un número de partículas discreto. Una fórmula aislada de que ignore sus variables naturales puede llevar a tomar derivadas con restricciones equivocadas y producir una respuesta incorrecta.
Cuando el ambiente fija la presión y deja libre el volumen, usamos la energía libre de Gibbs . Su diferencial, en el caso simple, es . A temperatura y presión constantes, suele ser el potencial adecuado para estudiar cambios de fase y reacciones químicas. En mezclas, el término químico se generaliza a . La elección entre y responde así a las condiciones de frontera físicas.
Podemos introducir además un parámetro mecánico externo , como la posición de una trampa óptica o un campo que modifica el Hamiltoniano. Si el trabajo generalizado reversible realizado sobre el sistema tiene la forma , la identidad se amplía a . La fuerza generalizada es . Para un campo magnético que se acopla como , el término correspondiente es , de modo que si las demás variables están fijas.
Los potenciales termodinámicos son transformadas de Legendre de una misma descripción fundamental. Esa estructura permite intercambiar la variable controlada desde fuera por su conjugada, como la entropía por la temperatura o el volumen por la presión. La operación matemática conserva la física si las condiciones de estabilidad y diferenciabilidad son adecuadas. En regiones con coexistencia de fases o transiciones de primer orden pueden aparecer derivadas discontinuas; la construcción debe entonces interpretarse mediante envolventes termodinámicas o ramas estables. Una derivada mal definida puede ser una propiedad real del límite termodinámico o una señal de que se ha prolongado una rama inestable del modelo.
154.4. Obtener las variables macroscópicas a partir de
Partimos del ensemble canónico con Hamiltoniano y pesos . A parámetros externos fijos, el resultado del capítulo anterior fue , cuando los niveles no dependen explícitamente de . Al derivar respecto de la temperatura se obtiene la entropía
Al reordenar recuperamos , de modo que la expresión estadística y la termodinámica se corresponden bajo las hipótesis del ensemble canónico. La fórmula para presupone que se mantuvo fija la estructura energética mientras se varió . Si el Hamiltoniano efectivo contiene parámetros que dependen de la temperatura porque se eliminaron grados de libertad, una derivada ingenua de puede introducir términos adicionales y hay que definir cuidadosamente qué energía interna representa el modelo.
La presión se obtiene con . En un gas ideal, la dependencia produce . El resultado es inmediato una vez que está construida correctamente la medida del espacio de fases. En sistemas con paredes móviles u otras condiciones de frontera geométricas, el volumen también modifica el dominio de integración. El cálculo de presión debe considerar ese cambio; no siempre puede reducirse a derivar un término de energía potencial explícito dentro de un dominio fijo.
La consistencia entre derivadas permite construir pruebas cruzadas. Si conocemos y calculamos por otra vía, deben ser compatibles con . La segunda derivada de respecto de determina la capacidad calorífica; las derivadas mixtas generan relaciones de Maxwell. Por ejemplo, a fijo y para una rama suave,
La identidad expresa la igualdad de derivadas mixtas de . Vale para cualquier modelo molecular, siempre que el potencial sea suficientemente diferenciable y la descripción de equilibrio sea válida. Cuando una simulación entrega presión y entropía en una cuadrícula de temperaturas y volúmenes, la relación es un control adicional de consistencia, aunque las derivadas numéricas requieran estimar sus errores.
La expresión de revela también una dificultad práctica, porque el valor absoluto de la energía libre necesita la normalización de . Las muestras canónicas independientes pueden estimar promedios de observables, pero no dan automáticamente esa constante. Por ello se desarrollan métodos específicos para diferencias de energías libres, como integración termodinámica y técnicas de reponderación. Si una comparación depende de , tener trayectorias que parezcan estacionarias es insuficiente.
154.5. Un parámetro externo cambia las probabilidades y genera una respuesta
Supongamos que el Hamiltoniano depende de un parámetro y que la temperatura está fija. Al derivar la energía libre con la normalización canónica se obtiene
La fuerza generalizada conjugada al parámetro es el promedio de su derivada microscópica. Esta identidad explica cómo una medición macroscópica puede informarnos sobre la sensibilidad del espectro de energías. Si una trampa armónica se desplaza, la derivada respecto de su posición determina la fuerza ejercida por el sistema. Si el parámetro es un campo magnético, el observable conjugado es la magnetización, con la convención de signos ya indicada.
Al derivar de nuevo aparece una relación entre la curvatura de la energía libre y las fluctuaciones
La fórmula se aplica cuando el espacio de microestados y su medida no dependen del parámetro, o cuando sus cambios están incorporados correctamente. El segundo término procede de la redistribución de probabilidades y puede hacer que la curvatura de la energía libre sea distinta de la curvatura media de la energía microscópica. Para un acoplamiento lineal , con independiente de , tenemos y
Esta es una versión simple de la relación entre fluctuaciones de equilibrio y respuesta estática. Se generaliza a respuestas cruzadas; si varios campos se acoplan linealmente a observables y , la respuesta de uno ante el campo del otro es proporcional a su covarianza. En sistemas interactuantes, esa covarianza recoge correlaciones entre muchos componentes. Cerca de ciertas transiciones de fase puede aumentar con fuerza, pero el tamaño finito, las condiciones de frontera y el tipo de observable determinan cómo se manifiesta el incremento.
La identidad estática anterior es exacta en su ámbito, pero no debe aplicarse indiscriminadamente a sistemas conducidos fuera del equilibrio. La respuesta dinámica frente a una perturbación rápida depende de tiempos de relajación, memorias y posibles corrientes estacionarias. En equilibrio existen teoremas de fluctuación-disipación más generales que conectan correlaciones temporales con respuestas, pero su formulación requiere especificar qué perturbación se aplica y qué observable se mide.
La respuesta puede estimarse de dos maneras independientes, perturbando ligeramente y midiendo el cambio de o evaluando la varianza de a un valor fijo del parámetro. Si ambas estimaciones se obtienen con suficiente precisión y concuerdan, son una prueba sustantiva del muestreo canónico. Una discrepancia obliga a revisar las correlaciones temporales, la amplitud de la perturbación o la propia hipótesis de equilibrio.
154.6. Calor específico, estabilidad y cambios de entropía
La variación de energía interna con la temperatura recibe el nombre de capacidad calorífica, una magnitud que siempre debe referirse a las variables que permanecen fijas. Para el ensemble canónico ordinario, con espectro independiente de la temperatura, la identidad
muestra que la respuesta térmica está determinada por fluctuaciones energéticas. En el ámbito definido, una varianza no puede ser negativa. Sin embargo, para comparar con la capacidad a presión constante, , debemos considerar que el volumen puede cambiar al elevarse la temperatura, de modo que y no son intercambiables. En un gas ideal monoatómico clásico, sus valores por partícula difieren en ; en otros materiales, la relación incorpora compresibilidad y expansión térmica.
La estabilidad termodinámica aparece como una estructura de curvaturas. En el equilibrio canónico, es convexa como función de , porque su segunda derivada es una varianza. La energía libre, considerada como función de un campo que se acopla linealmente a un observable, tiene una segunda derivada no positiva bajo las hipótesis de la sección precedente. Esas curvaturas no se contradicen, porque corresponden a variables y potenciales diferentes. Las condiciones generales de estabilidad se formulan en el conjunto adecuado de variables extensivas o intensivas; no pueden resumirse diciendo que toda función de energía libre debe ser convexa respecto de cualquier argumento.
La relación a composición fija permite interpretar otros cambios. Si elevamos la temperatura a volumen fijo, la pendiente de respecto de es negativa cuando . La segunda derivada cumple . En el ensemble canónico estable y para , esa curvatura es no positiva. Si un ajuste numérico de produce una capacidad negativa en un modelo canónico ordinario, puede deberse al ruido de diferenciación o a la parametrización errónea de una energía efectiva. Antes de atribuirlo a una propiedad exótica del sistema, es indispensable comprobar las hipótesis.
La entropía también cambia cuando aplicamos un campo externo a temperatura fija. Para un potencial con diferencial , la igualdad de derivadas mixtas da . Si la magnetización disminuye al aumentar la temperatura, imponer un campo mayor tiende a reducir la entropía del sistema. Ese efecto forma parte del principio de la desmagnetización adiabática que se usa en técnicas de enfriamiento magnético. La inferencia depende del modelo y de la posibilidad de seguir una trayectoria aproximadamente adiabática; para conocer la temperatura final de un proceso real hace falta más que el signo de una derivada.
154.7. Ejemplo resuelto con la energía libre de un paramagneto de espines independientes
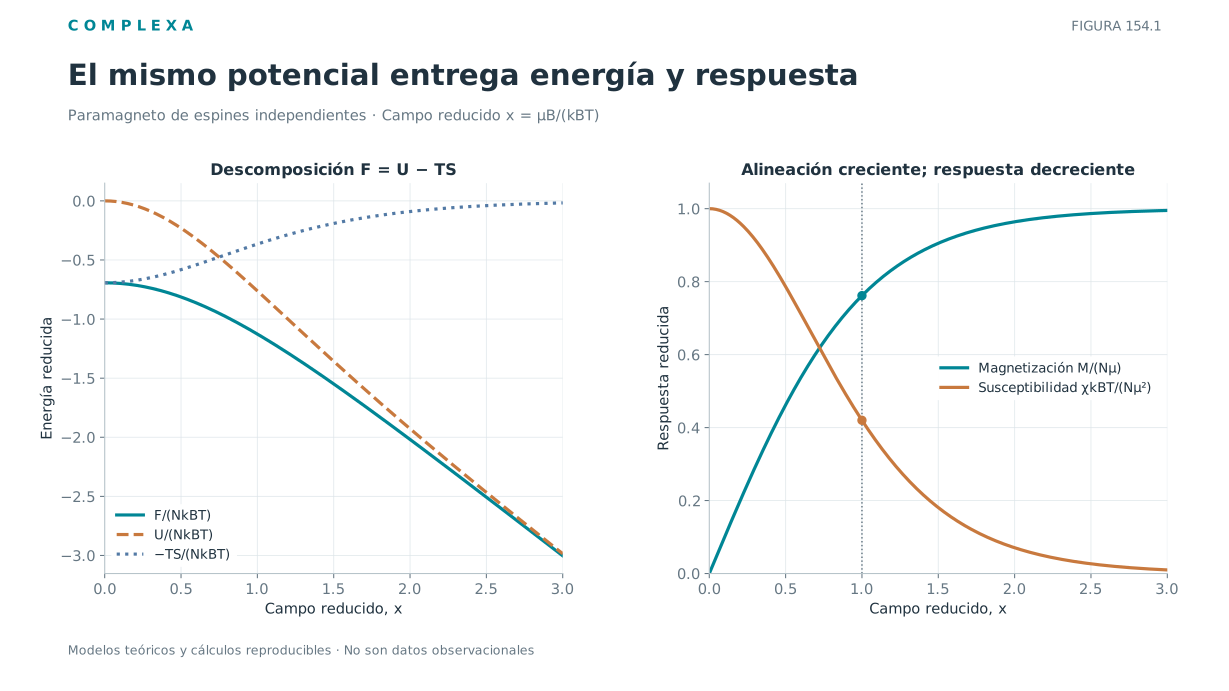
Consideremos momentos magnéticos idénticos, situados en sitios distinguibles y sin interacciones, con valores . El Hamiltoniano es , donde es el campo en una convención energética compatible con . A temperatura positiva, la función de partición es , con . La energía libre exacta es
Derivando respecto del campo obtenemos . La energía media es ; la entropía, obtenida por a campo fijo, resulta
Una derivada adicional da , la capacidad calorífica a campo fijo. La susceptibilidad isoterma es . Estas cuatro magnitudes (energía, entropía, capacidad calorífica y respuesta magnética) proceden de una sola función. Podríamos calcularlas enumerando configuraciones de pocos espines y comprobar que el resultado coincide con las identidades diferenciales.
Tomemos , que significa . Entonces y . En consecuencia, , , y ; también . Estos valores forman un conjunto cerrado de comprobaciones para una implementación numérica.
En campo nulo, las dos orientaciones son equiprobables, y . Cuando es grande y positivo, casi todos los momentos están alineados, la entropía tiende a cero y la magnetización se aproxima a . La susceptibilidad disminuye porque quedan pocas orientaciones por reordenar. Si variamos la temperatura con el campo fijo, ambos efectos cambian de forma coordinada. La entropía alta a campo nulo corresponde al mayor número de configuraciones accesibles con igual peso; la rapidez con que se reorientan los espines es otra cuestión.
El caso muestra también una limitación. Por mucha susceptibilidad que presente a temperaturas bajas, un paramagneto de momentos independientes no tiene magnetización remanente espontánea a campo nulo cuando el sistema es finito y está en equilibrio. Para estudiar orden ferromagnético persistente necesitamos interacciones, dimensiones espaciales y un análisis del límite termodinámico. La energía libre exacta que acabamos de derivar es entonces una referencia contra la que comparar las aproximaciones colectivas.
154.8. Ejemplo de volumen y partículas con el potencial del gas ideal
Un segundo modelo comprobable es el gas ideal monoatómico clásico. En su régimen de validez, la función de partición es , con . Aplicar y usar la aproximación de Stirling para grande da
La derivada respecto del volumen a fijos produce . Si cambiamos isotérmicamente desde hasta , la diferencia de energía libre resulta . Durante una expansión reversible, el trabajo entregado por el gas es . La igualdad entre el trabajo reversible y concuerda con la desigualdad de la segunda ley cuando el trabajo de expansión se contabiliza adecuadamente. Un protocolo irreversible con las mismas condiciones inicial y final entrega, en general, menos trabajo aprovechable.
La dependencia de con el número de partículas permite calcular el potencial químico en el límite termodinámico. Si , entonces
La expresión vale para el gas ideal clásico no degenerado. Un gas bosónico frío o un sistema fermiónico a alta densidad requiere una distribución diferente; una mezcla con interacciones tiene potenciales químicos adicionales. Incluso dentro del régimen clásico, si las partículas tienen grados de libertad internos con niveles energéticos relevantes, la función de partición debe incluirlos y las expresiones resultantes adquieren factores y términos apropiados.
Al derivar con respecto a obtenemos la entropía del gas, que en esta aproximación adopta la expresión de Sackur–Tetrode. El aumento de entropía al expandirse el gas puede interpretarse como el crecimiento del volumen de espacio de fases disponible para las posiciones. La presión es, a su vez, la derivada de energía libre respecto de ese volumen, de modo que la misma dependencia geométrica produce una cantidad mecánica medible y una variación estadística del número de microestados accesibles.
Este cálculo explica por qué una función de partición bien construida hace mucho más que normalizar probabilidades. También muestra que los límites de trabajo dependen de los controles experimentales, porque mantener el volumen, imponer una presión exterior o permitir el intercambio de partículas son preparaciones diferentes. Cambiar de potencial sin cambiar las condiciones físicas sería un error tan serio como omitir el factorial de indistinguibilidad al construir .
154.9. Mínimos, barreras y una transición de campo medio en la energía libre colectiva
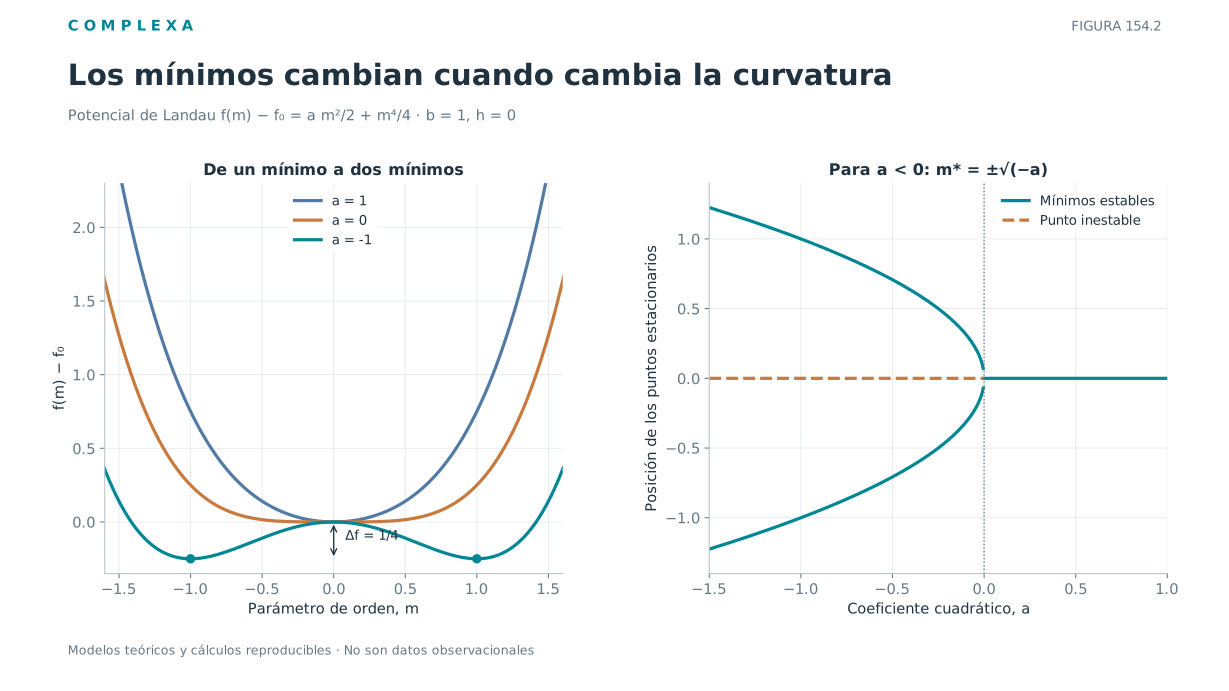
Cuando existen interacciones, la energía libre puede depender de una variable macroscópica que describa el orden del sistema, como una magnetización media o una amplitud de patrón. Cerca de una transición continua y bajo hipótesis de simetría, una aproximación de Landau puede escribirse
La variable es un campo conjugado a ; es una densidad de energía libre efectiva. Para , los puntos estacionarios satisfacen . Si , el mínimo estable es . Cuando , ese punto pierde estabilidad y aparecen dos mínimos simétricos . Si adoptamos , con , la aproximación predice una transición en para el sistema de campo medio pertinente.
Podemos calcular la susceptibilidad de cada rama examinando la curvatura . Por encima de , la respuesta lineal a un campo pequeño es ; por debajo, alrededor de uno de los mínimos elegidos, . Ambas expresiones divergen al aproximarse a dentro del esquema de campo medio. Sin embargo, la divergencia exacta y los exponentes críticos pueden cambiar cuando las fluctuaciones espaciales son relevantes. El modelo de Landau identifica la estructura de simetría y un mecanismo de pérdida de estabilidad, sin resolver universalmente la física crítica.
Los mínimos estables y las barreras de energía libre deben distinguirse con cuidado. Entre los dos mínimos para existe una región de mayor energía libre que puede dificultar las transiciones. El tiempo de cambio entre estados depende de la altura de esa barrera, pero también del tamaño del sistema, de la dinámica microscópica y del ruido. Un modelo puede tener una distribución de equilibrio bimodal y, pese a ello, mantener durante todo un experimento una sola orientación observada. Si se habla de histéresis, hay que especificar el protocolo y la escala temporal, además de la forma del potencial.
Los sistemas finitos añaden una sutileza. Si la distribución de una variable de orden simétrica recibe pesos proporcionales a , las dos regiones de mínima energía libre pueden estar pobladas. A campo exactamente nulo, la media global de puede seguir siendo cero por simetría, aunque una trayectoria de duración finita permanezca cerca de uno de los mínimos. La selección espontánea de una fase adquiere significado termodinámico cuando se consideran el límite de tamaño y el orden de los límites de campo y volumen. Un gráfico de dos pozos para un volumen pequeño es insuficiente para establecer una transición de fase genuina.
La distinción tiene consecuencias observacionales. Si se repite un experimento con muestras de tamaños diferentes, puede analizarse cómo cambian la anchura de los picos de respuesta y la separación entre las regiones de mayor probabilidad. Una transición continua tiene relaciones de escalamiento cuyo carácter depende de la dimensionalidad, la simetría y el alcance de las interacciones. En una muestra pequeña, el máximo de susceptibilidad puede desplazarse con el tamaño y permanecer finito. Tomar ese máximo por una temperatura crítica precisa, sin estudiar su evolución, introduce una certeza que los datos no respaldan. En los capítulos dedicados a Ising y transiciones de fase volveremos a este problema mediante correlaciones y escalamiento de tamaño finito. Por ahora, el potencial de Landau permite distinguir estabilidad local, existencia de mínimos alternativos y posibilidad de cambios globales de fase, que son preguntas relacionadas pero exigen pruebas diferentes.
154.10. Transformaciones rápidas, trabajo irreversible y alcance de las inferencias
La energía libre conecta estados de equilibrio, pero muchos experimentos cambian las condiciones antes de que el sistema pueda relajarse. Supongamos que empezamos con una distribución canónica a temperatura y cambiamos un parámetro durante un intervalo finito. En cada realización medimos el trabajo efectuado sobre el sistema, . Si se satisfacen las condiciones de la igualdad de Jarzynski (preparación inicial canónica, definición consistente de trabajo y dinámica compatible con la relación correspondiente), se cumple
La igualdad relaciona un promedio exponencial de trabajos en procesos posiblemente irreversibles con una diferencia de energía libre de equilibrio. Mediante la desigualdad de Jensen obtenemos , compatible con el límite de trabajo de la segunda ley. El resultado no implica que cada trayectoria respete individualmente esa desigualdad, porque puede haber realizaciones con compensadas estadísticamente.
Numéricamente, la igualdad es especialmente delicada, porque el promedio exponencial puede estar dominado por trayectorias poco frecuentes de trabajo bajo. Si un experimento o una simulación no observa suficientes realizaciones de ese tipo, la estimación de será sesgada, aunque el promedio ordinario de trabajo parezca muy preciso. La convergencia debe estudiarse repitiendo conjuntos independientes de trayectorias y comprobando la sensibilidad a las colas. El contraste con transformaciones lentas o con métodos independientes de energía libre es una verificación recomendable.
Otro límite aparece al interpretar la entropía de un subsistema abierto. Esa entropía puede disminuir durante una etapa mientras se exportan calor y entropía al entorno. La segunda ley obliga a considerar la producción total de entropía con el balance físico correcto. Concluir que un proceso viola la segunda ley porque una medida parcial de entropía bajó, o afirmar que una distribución fuera del equilibrio debe minimizar instantáneamente la energía libre de Helmholtz, es usar relaciones fuera de sus condiciones de aplicación.
Los ejemplos del capítulo dan criterios concretos para analizar modelos. La energía libre determina pendientes frente a temperatura, volumen y campos; sus segundas derivadas dan capacidades, susceptibilidades y covarianzas. En el gas ideal reproduce la presión y el potencial químico. En el paramagneto da exactamente la magnetización, la entropía y la respuesta. En una aproximación colectiva de Landau permite localizar mínimos y examinar cómo cambian al modificar la temperatura. Los tres escenarios comparten la misma lógica termodinámica, aunque sus microestados y sus fenómenos observables sean muy diferentes.
En los capítulos siguientes aparecerán sistemas interactuantes con orden colectivo, correlaciones espaciales y transiciones de fase. La herramienta adecuada para discutirlos será una función de energía libre, una distribución de equilibrio o un modelo dinámico, según la pregunta concreta. Conservar esa distinción impedirá atribuir a un potencial estático capacidades de predicción que dependen de la cinética. Una teoría útil puede combinar los tres niveles, siempre que cada conclusión indique de qué nivel procede.
Referencias
- Callen, H. B. (1985). Thermodynamics and an Introduction to Thermostatistics (2.ª ed.). John Wiley & Sons. ISBN 978-0-471-86256-7.
- Gibbs, J. W. (1902). Elementary Principles in Statistical Mechanics: Developed with Especial Reference to the Rational Foundation of Thermodynamics. Charles Scribner’s Sons.
- Jarzynski, C. (1997). Nonequilibrium equality for free energy differences. Physical Review Letters, 78(14), 2690–2693. https://doi.org/10.1103/PhysRevLett.78.2690
- Kardar, M. (2007). Statistical Physics of Particles. Cambridge University Press. ISBN 978-0-521-87342-0.
- Kittel, C., y Kroemer, H. (1980). Thermal Physics (2.ª ed.). W. H. Freeman.
- Landau, L. D., y Lifshitz, E. M. (1980). Statistical Physics, Part 1 (3.ª ed.). Pergamon Press.
- Pathria, R. K., y Beale, P. D. (2011). Statistical Mechanics (3.ª ed.). Academic Press. https://doi.org/10.1016/C2009-0-62310-2