COMPLEXA · Ciencias de la Complejidad y Teoría del Caos
Módulo 18. Organización fuera del equilibrio y redes de reacción
171.1. Sistema, frontera y entorno
Un sistema termodinámico queda definido al especificar qué parte del mundo se estudia, qué frontera la delimita y qué intercambios la atraviesan. Esta elección determina los balances, las variables observables y el significado de las condiciones externas. Para analizar una organización sostenida fuera del equilibrio conviene identificar primero sus reservas, sus corrientes y sus mecanismos de relajación. La sola apariencia estable de una estructura informa poco sobre los procesos que permiten conservarla.
La frontera puede ser una pared material, una membrana selectiva o una superficie imaginaria de control. El entorno comprende los cuerpos y reservorios capaces de intercambiar materia, energía o trabajo con el sistema. Su descripción depende del problema; una temperatura impuesta puede bastar para representar un baño térmico, mientras que una alimentación química requiere especificar composición, caudal y, cuando corresponda, presión y temperatura. El entorno tampoco tiene que permanecer inalterado durante toda la observación.
Un sistema abierto intercambia materia y energía con su entorno. Un reactor alimentado continuamente pertenece a esta categoría, aunque su volumen y sus concentraciones se mantengan constantes. La energía puede cruzar la frontera con la materia, como calor o como trabajo. Hay que distinguir estos canales para no contar dos veces una misma contribución y para asignar correctamente el transporte de entalpía de las corrientes.
Un sistema cerrado intercambia energía, pero no materia. Un recipiente sellado puede recibir calor y efectuar trabajo sobre el exterior sin dejar de ser cerrado. Un sistema aislado no intercambia ni materia ni energía. Estas clasificaciones describen solo las condiciones de intercambio y son independientes de la complejidad interna, la homogeneidad espacial y la rapidez de evolución. Una aproximación de aislamiento puede ser adecuada durante un intervalo breve y dejar de serlo a tiempos largos.
El no equilibrio puede existir como transitorio sin apertura. Dos regiones de un recipiente aislado, inicialmente a temperaturas distintas, intercambian energía dentro del sistema y se aproximan al equilibrio. Durante ese proceso hay gradientes y producción interna de entropía. La apertura interviene cuando se trata de sostener diferencias durante tiempos prolongados, siempre que el entorno pueda compensar su relajación.
También importa la resolución de la descripción. Una concentración media constante puede ocultar perfiles espaciales, fluctuaciones o reacciones compensadas. Al elegir variables macroscópicas se acepta una reducción en la que las propiedades microscópicas restantes quedan representadas mediante relaciones constitutivas y parámetros efectivos. La validez de esa reducción exige separar escalas y comprobar que los mecanismos omitidos no controlan la respuesta observada en el régimen estudiado.
En las secciones siguientes, un reactor agitado permitirá relacionar balances, estados estacionarios y escalas temporales. Su sencillez deja ver que sostener una corriente no garantiza una inestabilidad ni una organización compleja. Estas últimas requieren mecanismos dinámicos adicionales, restricciones y condiciones de contorno específicas, cuya presencia debe establecerse con un modelo y con observaciones.
171.2. Balances extensivos de masa y energía
Para una cantidad extensiva dentro de una frontera, el cambio temporal es la suma de transportes y transformaciones internas; denota el tiempo. Las tasas de entrada y salida se definen positivas y sus signos se explicitan en el balance. La generación es un término algebraico que puede corresponder a producción o a consumo.
Los puntos indican tasas por unidad de tiempo. Una reacción química ordinaria no genera masa total, aunque cambien las cantidades de cada especie. Para una especie, el término químico depende del coeficiente estequiométrico y de la velocidad de reacción; el sumidero de un reactivo es compatible con la conservación de masa y elementos en el conjunto de reactivos y productos.
Sea la cantidad de especie, el volumen y su concentración. En una mezcla homogénea, y son caudales volumétricos, la concentración de entrada y la velocidad volumétrica neta de producción. La mezcla perfecta hace que la concentración de salida sea y el balance queda
La regla del producto distingue los balances de cantidad y de concentración; al aumentar , la concentración puede bajar sin pérdida de soluto. Esa dilución resulta del almacenamiento geométrico. Para un líquido incompresible y volúmenes aditivos, es la diferencia de caudales; fuera de esas condiciones, el balance de masa debe incluir densidades.
A volumen fijo, el último término desaparece y los caudales deben respetar esa restricción, pero persiste el lavado de soluto por la salida. La dilución por crecimiento de volumen y la sustitución continua del contenido pueden dar ecuaciones semejantes, aunque describen experimentos y condiciones de frontera distintos.
En un volumen de control fijo, despreciando las energías cinética y potencial, el balance de energía, que contabiliza calor, trabajo y transporte material, es
donde es la energía interna almacenada, el calor entrante, el trabajo saliente distinto del trabajo de flujo ya incluido en las entalpías, los caudales másicos y las entalpías específicas de las corrientes.
La reacción redistribuye energía química y térmica sin crear energía total. En una ecuación separada de temperatura, el calor de reacción depende de la elección de variables y debe ser coherente con las entalpías y los intercambios térmicos modelados.
171.3. Equilibrio y estado estacionario
Un estado estacionario mantiene constantes las variables macroscópicas que lo describen bajo condiciones externas fijas. Esta definición atañe a la evolución temporal y depende del conjunto de observables elegido. El equilibrio termodinámico exige, además, la desaparición de las fuerzas impulsoras de los procesos irreversibles permitidos. Distinguir ambas nociones evita atribuir a una concentración constante propiedades termodinámicas que su medición no demuestra.
En un balance estacionario, la acumulación se anula porque los términos restantes se compensan. Una entrada puede ser igual a la suma de una salida y un consumo químico. Por tanto, derivadas observables nulas no implican flujos nulos. El sistema puede renovar continuamente su contenido y producir entropía mientras conserva la misma composición media. Una fotografía del estado no revela esa circulación; hacen falta medidas de corrientes o una perturbación controlada.
En esta expresión, es una cantidad extensiva y las tres tasas son la entrada, la salida y la generación interna algebraica. La igualdad permite inferir una compensación, pero deja indeterminados sus términos individuales. Incluso medir varias cantidades constantes puede resultar insuficiente para reconstruir las corrientes. La identificación del mecanismo exige información adicional sobre transporte, reacciones y relaciones constitutivas.
En equilibrio no hay corrientes macroscópicas netas debidas a diferencias persistentes de temperatura, potencial químico o presión que puedan relajarse mediante los intercambios admitidos. Los intercambios microscópicos continúan y las fluctuaciones no desaparecen. La condición de equilibrio es la ausencia de sesgos termodinámicos sostenidos. En modelos estocásticos apropiados, el balance detallado expresa esa compensación entre transiciones elementales y sus reversas.
Un sistema abierto puede estar en equilibrio si los reservorios son compatibles, porque el contacto que permite intercambio no obliga a que exista una corriente neta. Cuando coinciden las temperaturas y los potenciales químicos pertinentes y las restricciones mecánicas son compatibles, la apertura puede coexistir con el equilibrio. La permeabilidad de la frontera determina qué diferencias pueden relajarse; una membrana selectiva puede impedir algunos intercambios y permitir otros.
Recíprocamente, un sistema cerrado puede permanecer fuera del equilibrio durante un transitorio o bajo un impulso energético sostenido. Una diferencia de temperatura impuesta a sus paredes puede mantener conducción de calor sin transferencia de materia. La clasificación abierto o cerrado y la distinción entre equilibrio y no equilibrio responden, pues, a preguntas diferentes. Ambas deben especificarse al describir un experimento, junto con la duración y la resolución de la observación.
Estar abierto tampoco basta para la autoorganización. Un flujo puede conducir a un estado homogéneo estable cuya dinámica solo amortigua perturbaciones. La aparición de patrones, oscilaciones o nuevas estructuras requiere mecanismos capaces de amplificar determinadas fluctuaciones y de limitar después su crecimiento. El análisis pertinente combina condiciones de frontera, cinética, transporte y estabilidad; la presencia de una corriente es solo una parte de esa descripción.
171.4. El reactor agitado de volumen fijo
Consideremos un reactor de volumen constante , alimentado y vaciado con el mismo caudal . La agitación mantiene uniforme la concentración , de modo que el efluente tiene esa misma concentración. La alimentación tiene concentración . Supondremos una conversión irreversible de primer orden, con consumo volumétrico y constante cinética positiva .
Definimos la tasa de renovación , que, como , tiene dimensiones de inverso del tiempo. El balance de cantidad, dividido por el volumen fijo, distingue aporte, extracción y consumo por reacción; la derivada corresponde a la concentración media.
Anulando la acumulación, para se obtiene un único estado estacionario , que compensa alimentación, lavado y conversión. Con alimentación y reacción se cumple ; la diferencia sostiene el aporte neto de reactivo al volumen de control.
Para derivar la solución completa, definimos . Restar el balance estacionario elimina la alimentación constante; el procedimiento equivale a aplicar un factor integrante y deja la ecuación homogénea separable
Con , la reconstrucción da la concentración para todo . El tiempo característico de relajación es el inverso de la tasa total de amortiguamiento; tras un intervalo , la desviación inicial se reduce por un factor .
El único autovalor, , es negativo, de modo que el estado estacionario es estable y el acercamiento, monótono. Con concentración inicial físicamente admisible y alimentación no negativa, permanece no negativa. La dinámica, de una variable y linealmente amortiguada, no produce oscilaciones ni múltiples estados estacionarios.
La derivación supone parámetros constantes, mezcla suficientemente rápida y temperatura controlada. Una cinética dependiente de la temperatura o una alimentación variable modifica la ecuación y puede exigir variables adicionales. La estabilidad obtenida es propia de este modelo y del régimen experimental que representa; otros reactores abiertos pueden carecer de ella.
171.5. Un caso numérico didáctico
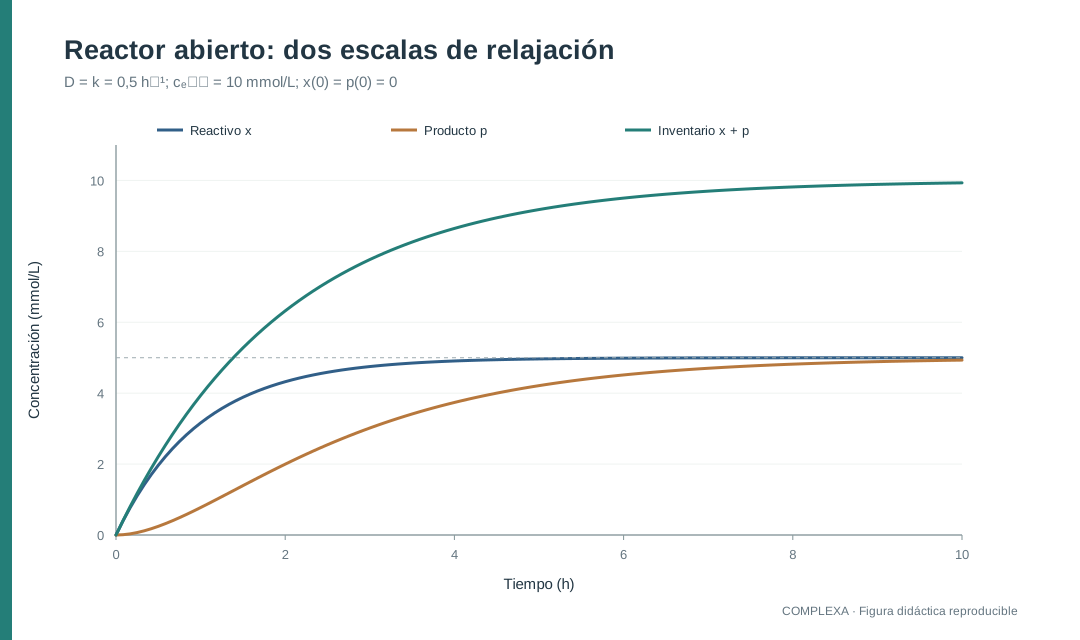
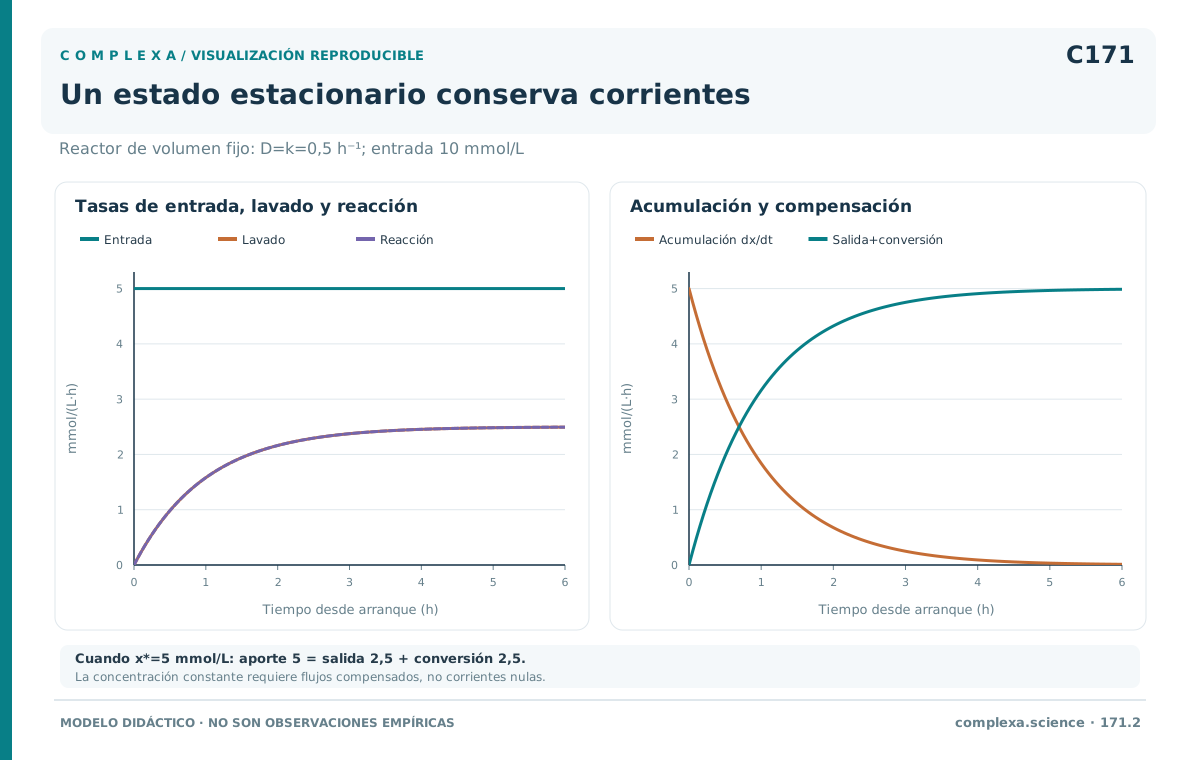
Este ejemplo es didáctico; sus valores no proceden de mediciones experimentales. Tomamos una tasa de renovación , una constante cinética y una concentración de entrada . La igualdad de tasas facilita seguir el reparto del reactivo entre salida y conversión; caudal y volumen pueden variar si su cociente conserva el valor especificado.
Las expresiones generales dan una concentración estacionaria y un tiempo de relajación . El asterisco señala el valor estacionario interior. Por mezcla perfecta, la concentración de salida también es de cinco milimoles por litro; la alimentación, más concentrada, compensa la reacción con su aporte neto.
Por unidad de volumen, la entrada aporta , la salida transporta y la conversión consume , todas en . Multiplicarlas por el volumen da tasas extensivas de cantidad de sustancia.
La desaparición del reactivo corresponde a su conversión en producto. Supongamos transformación uno a uno, sin producto en la alimentación ni pérdidas adicionales. La concentración de producto , que se forma a la tasa volumétrica de reacción y sale por la misma corriente, cumple
En el estado estacionario, la salida transporta reactivo y producto, cada uno a ; juntos igualan la entrada. La reacción se cancela al sumar los balances. La conservación de la suma de cantidades molares depende de la estequiometría uno a uno; en una reacción general se conservan la masa y los elementos correspondientes. La suma de concentraciones evoluciona hacia la concentración de entrada porque la reacción no hace desaparecer material y solo el intercambio exterior modifica ese inventario conjunto. Una medida del reactivo aislado atribuiría a la reacción una pérdida aparente; incluir el producto y cualquier corriente omitida la corrige y amplía la frontera contable.
La suma de ambas concentraciones muestra otra escala temporal. Si , la reacción se cancela y queda . Por tanto,
En el ejemplo, el inventario conjunto relaja en una escala de dos horas, mientras que el reactivo lo hace en una de una hora. La concentración del producto combina en general ambas exponenciales. Si el reactor comienza con , el modo de renovación del inventario no aparece y . Identificar el tiempo de un observable con el de todo el sistema puede ocultar esta dependencia de la preparación. Un registro aislado del reactivo puede no mostrar el modo más lento del balance conjunto.
El tiempo de relajación mide la rapidez con que se alcanza el estado estacionario y es distinto del tiempo que cada molécula permanece en el reactor. Desde cualquier concentración inicial admisible, la desviación del reactivo decae exponencialmente con una hora como escala característica. La composición estable coexiste con renovación y conversión continuas, identificables mediante los flujos calculados.
171.6. Costes y recursos para mantener gradientes
Mantener una diferencia de temperatura, composición o potencial químico requiere compensar los procesos que tienden a relajarla. Esta compensación consume recursos disponibles en el entorno y suele generar disipación. En el reactor, la corriente entrante repone reactivo y la saliente retira material transformado. La persistencia de la composición interior depende de esas condiciones externas, de la cinética y de la capacidad del dispositivo para conservar el volumen y la temperatura supuestos.
El coste físico debe especificarse mediante magnitudes concretas. Puede incluir trabajo de bombeo, energía para agitar, transferencia térmica o consumo de sustancias con potencial químico elevado respecto de los productos. La ecuación de concentración no fija ese coste; para calcularlo se necesitan presiones, temperaturas, propiedades termodinámicas y detalles del equipo. Un balance material correcto es compatible con consumos energéticos muy distintos según la realización experimental.
Un quimiostato ideal mantiene constantes ciertas concentraciones o potenciales químicos externos durante toda la evolución. Esta idealización equivale a suponer reservorios suficientemente grandes o mecanismos de reposición que impiden su agotamiento apreciable. Es útil para formular una dinámica autónoma con parámetros fijos. Sin embargo, desplaza al entorno parte del problema, porque el dispositivo que prepara la alimentación y retira los productos también necesita recursos y una descripción física coherente.
Los reservorios reales tienen capacidades finitas. Su composición puede cambiar, sus temperaturas fluctuar y sus bombas alcanzar límites operativos. Si esas variaciones ocurren en escalas comparables a la respuesta del reactor, la alimentación deja de ser una condición constante y debe incorporarse a la dinámica. El estado estacionario del modelo reducido puede entonces convertirse en una aproximación temporal, válida mientras el agotamiento o la deriva de los parámetros sean pequeños.
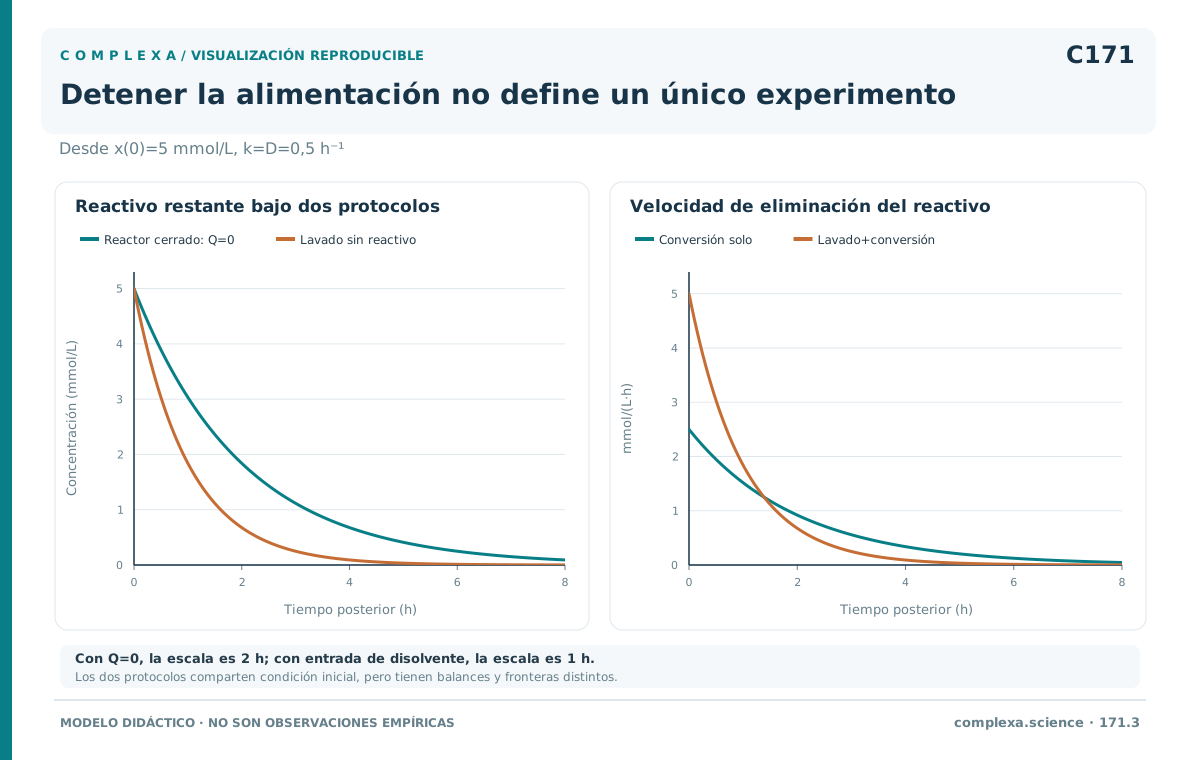
Retirar la alimentación conduce a otro régimen, cuya forma depende del protocolo. Si se detienen a la vez entrada y salida y se conserva el volumen, queda un recipiente cerrado con reacción. Si la alimentación se sustituye por disolvente sin reactivo, continúa el lavado junto con la conversión. En ambos casos disminuye el reactivo, aunque las escalas temporales y los balances externos difieren. El protocolo debe describirse antes de interpretar la respuesta posterior.
Aquí es la concentración de reactivo, la constante cinética, el caudal y la tasa de renovación del volumen . Las ecuaciones suponen mezcla uniforme y temperatura constante. Un sistema térmicamente no controlado necesitaría además un balance de energía, porque detener corrientes también modifica la extracción de calor y, con ella, la velocidad de reacción.
El no equilibrio es una noción distinta del caos y de la complejidad. La alimentación continua del reactor lineal mantiene una corriente y una conversión sin producir dinámica irregular. La complejidad temporal o espacial depende de retroalimentaciones, acoplamientos y condiciones de estabilidad específicas. Cuantificar los recursos que sostienen un gradiente y establecer el mecanismo que genera una organización son problemas conexos, aunque requieren evidencias y ecuaciones distintas.
171.7. Primera y segunda ley
La primera ley expresa la conservación de la energía en un balance de almacenamiento, transporte, calor y trabajo. La segunda restringe la dirección de los procesos y la capacidad de producir trabajo. En sistemas abiertos, una energía almacenada constante puede coexistir con transferencias y producción de entropía; la estacionariedad energética no implica reversibilidad.
Para un sistema con frontera y variables termodinámicas definidas, el balance de entropía separa el intercambio de la irreversibilidad. es la entropía del sistema, la tasa neta recibida del entorno y la producción interna. La entropía entrante se cuenta como positiva y la producción interna satisface la desigualdad macroscópica.
La entropía se intercambia mediante corrientes de materia y de calor. En cada contacto térmico a temperatura de frontera , el aporte es , con el calor entrante; las corrientes materiales llevan caudales másicos y entropías específicas . El índice recorre los contactos térmicos y las demás sumas recorren entradas y salidas.
En estado estacionario, con inventario de entropía constante, frontera fija y contabilidad completa, la producción interna se compensa con una exportación neta; con disipación, el intercambio es negativo. Una concentración constante no basta, porque también deben ser estacionarias las variables térmicas y las demás contribuciones al almacenamiento.
El sistema puede conservar su organización macroscópica mientras aumenta la entropía del conjunto sistema-entorno. La organización no implica una entropía arbitrariamente pequeña, porque la entropía termodinámica depende de estados, propiedades materiales y resolución física. Un patrón visual regular puede coexistir con temperaturas elevadas, corrientes intensas o una producción de entropía considerable.
En sistemas pequeños, las fluctuaciones exigen precisar el nivel de descripción. La termodinámica estocástica relaciona trayectorias, intercambios y producción de entropía; en ella se distinguen los resultados fluctuantes de las restricciones sobre promedios válidas bajo hipótesis definidas (Seifert, 2012). Su uso requiere identificar reservorios, mecanismos y condiciones experimentales antes de atribuir significado termodinámico a una observación.
No hay un principio universal de máxima producción de entropía que prediga cualquier organización fuera del equilibrio; los principios extremales tienen dominios y restricciones específicos. Predecir estados y estabilidad exige estudiar las ecuaciones dinámicas y las condiciones de contorno. El balance solo restringe las evoluciones admisibles; seleccionar patrones requiere además información constitutiva y análisis de estabilidad.
171.8. Escalas de tiempo y número de Damköhler
La comparación de escalas temporales permite interpretar un balance antes de resolverlo y evaluar sus aproximaciones. En el reactor aparecen el tiempo medio de residencia, el tiempo de reacción y el tiempo de mezcla, que corresponden, respectivamente, al transporte por la corriente, a la transformación química y a la homogeneización del contenido. Su jerarquía determina qué procesos pueden tratarse como rápidos y qué variables necesitan una descripción espacial o temporal explícita.
Para volumen fijo y caudal , el tiempo medio de residencia es , donde es la tasa de renovación. En mezcla perfecta no todas las moléculas permanecen ese tiempo, porque la salida extrae una muestra representativa del contenido; la residencia media solo caracteriza el recambio global del reactor.
Un trazador inerte inyectado como pulso permite precisar la distribución de tiempos de residencia. En el reactor ideal cada partícula sale con tasa constante , de modo que la supervivencia es y la densidad de tiempos de residencia es , para . Su integral vale uno y su media es . Hay partículas que salen casi de inmediato y otras que permanecen varias veces la media. Con la curva de un trazador real se contrasta esa hipótesis de mezcla sin depender de la cinética del reactivo.
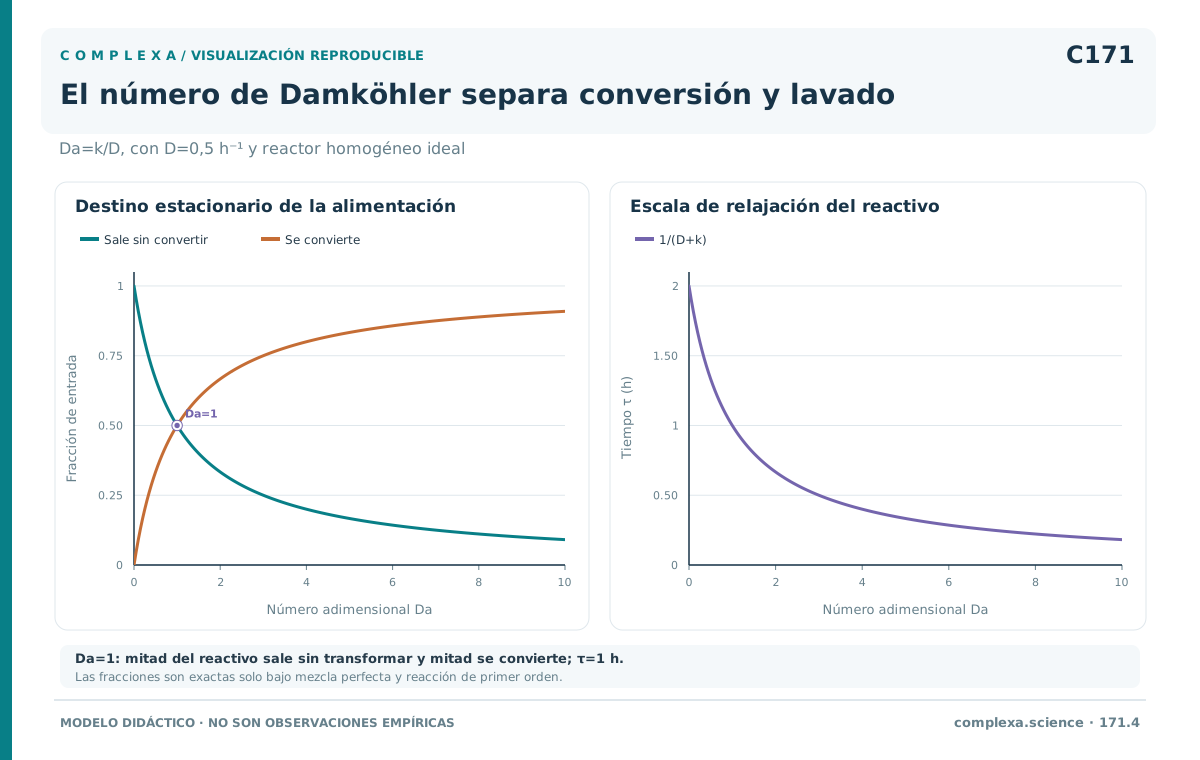
Si una molécula de reactivo puede convertirse con tasa , compiten dos eventos, la salida sin transformarse y la reacción. La supervivencia como reactivo dentro del tanque es . La probabilidad de convertirse antes de salir resulta
Esa probabilidad coincide con la fracción de conversión del balance estacionario. La duración media hasta cualquiera de esos eventos es , pero la materia transformada puede seguir dentro del tanque como producto. Por eso esa duración y la residencia del trazador responden a preguntas distintas.
Para una reacción de primer orden con constante , definimos el tiempo de reacción . El número de Damköhler compara el tiempo de residencia con esa escala química. En este modelo su definición usa solo las dos tasas ya presentes; otras geometrías o leyes cinéticas pueden requerir definiciones diferentes. Al comunicar un valor de este número adimensional debe indicarse siempre qué tiempo de transporte interviene.
Cuando , la reacción es lenta respecto del recambio. Gran parte del reactivo abandona el recipiente antes de convertirse y la concentración estacionaria se aproxima a . Se habla de un régimen limitado por la cinética frente al tiempo de residencia disponible. Esa lentitud se mide frente al lavado; respecto de otras escalas externas, la misma reacción puede ser rápida.
Cuando , la conversión es rápida comparada con la renovación y la concentración interior de reactivo resulta pequeña. La fracción convertida aumenta y la alimentación limita el aporte disponible. Esta conclusión vale para un reactor ideal homogéneo; en un equipo real, una cinética muy rápida puede consumir reactivo antes de que se mezcle y hacer relevantes perfiles locales que el modelo omite.
Aquí es el tiempo de mezcla y la relajación de la concentración media. La desigualdad es un criterio práctico suficiente para sostener la aproximación de mezcla rápida. Deben evaluarse además zonas muertas, cortocircuitos y transporte cerca de superficies reactivas. Que haya un agitador no demuestra que todas las escalas relevantes cumplan esta separación.
La relajación combina reacción y lavado porque ambos amortiguan una desviación del reactivo; de ahí que pueda ser más rápida que cada una de las escalas individuales. Medir esa relajación da la suma de tasas, mientras que separar sus contribuciones exige conocer el caudal, el volumen u otra observación independiente. Esta distinción relaciona el análisis dimensional con la identificación experimental de los parámetros.
171.9. Organizaciones sostenidas y transitorios
Una organización sostenida fuera del equilibrio necesita una fuente que mantenga diferencias, procesos disipativos y una dinámica compatible con su persistencia. En el caso de los patrones espontáneos hace falta también un mecanismo que vuelva inestable un estado previo o seleccione una estructura entre varias posibles. La alimentación y la disipación permiten sostener corrientes, pero la forma concreta de la organización depende de acoplamientos, geometría y condiciones de contorno.
El reactor lineal estudiado muestra el alcance limitado de esas condiciones generales. Recibe reactivo, lo transforma y elimina material continuamente, pero todas las perturbaciones de concentración decaen. Con una sola variable, carece de una retroalimentación capaz de producir una inestabilidad oscilatoria. La estacionariedad disipativa está plenamente representada, mientras que la hipótesis de mezcla uniforme y la ausencia de coordenadas espaciales excluyen los patrones espaciales.
La convección térmica ilustra una situación distinta. Una capa de fluido calentada de forma apropiada puede perder la estabilidad del estado conductor cuando el impulso supera un umbral determinado por propiedades materiales y condiciones de frontera. La flotación amplifica los movimientos, mientras que la viscosidad y la difusión térmica los amortiguan. El inicio de la convección depende de esa competencia; una diferencia de temperatura cualquiera no garantiza la formación de celdas.
Las paredes, la profundidad de la capa y las condiciones térmicas y mecánicas de sus límites participan en la selección de modos. El patrón observado tampoco tiene que coincidir con el modo inicialmente más amplificado cuando intervienen efectos no lineales y competencia entre estructuras. La teoría de formación de patrones estudia precisamente estas relaciones entre inestabilidad, simetrías, escalas espaciales y saturación dinámica (Cross y Hohenberg, 1993).
Las oscilaciones químicas requieren mecanismos adicionales, como acoplamientos entre especies y retroalimentaciones con escalas diferentes. Un flujo constante puede mantener disponibles los reactivos, pero la existencia de un ciclo depende de la cinética y de los parámetros. El trabajo de Prigogine y Lefever (1968) es un referente teórico sobre inestabilidades en sistemas químicos disipativos. Su relevancia no hace de la oscilación una consecuencia automática de la apertura.
Un transitorio puede mostrar estructuras llamativas sin alcanzar una organización sostenida. Un frente de reacción, una separación temporal de regiones o una oscilación amortiguada pueden consumir diferencias almacenadas inicialmente. Para distinguir estos casos hay que comparar la duración observada con las escalas de relajación y comprobar el papel de los recursos externos. Una trayectoria prolongada puede parecer estacionaria si el intervalo de medida es demasiado breve respecto de la deriva real.
La estabilidad se establece alrededor de un estado o solución definidos, bajo perturbaciones y restricciones especificadas. En sistemas con varias variables, el análisis lineal identifica el crecimiento o el amortiguamiento inicial; las no linealidades determinan la evolución posterior y pueden limitar la amplitud. La interpretación física necesita relacionar explícitamente fuentes, disipación y mecanismo de inestabilidad. Las categorías abierto, complejo y autoorganizado solo adquieren precisión cuando se acompañan de esa descripción dinámica verificable.
171.10. Identificación experimental y límites del modelo
Identificar un estado sostenido requiere medir variables y corrientes bajo condiciones de frontera documentadas. En el reactor se registran concentración, caudal, volumen, temperatura y composición de entrada, con su incertidumbre y resolución temporal. Una señal estable no demuestra ausencia de actividad interna. Las medidas simultáneas permiten comprobar compensaciones en el balance y distinguir una meseta de una deriva lenta o de un promedio que oculta fluctuaciones.
La respuesta a una perturbación da información que el estado estacionario deja indeterminada. Con alimentación constante, la relajación permite estimar la suma de las tasas de renovación y de reacción; si caudal y volumen se conocen por separado, puede inferirse la constante cinética dentro del modelo. El ajuste debe capturar el transitorio, separar la asíntota de la amplitud inicial y no tratar parámetros correlacionados como estimaciones independientes.
Con un pequeño cambio de la alimentación se contrasta de forma independiente la concentración estacionaria. Si la concentración de entrada cambia bruscamente y después permanece constante, el nuevo estado estacionario se calcula con la misma fracción de conversión, mientras que la diferencia respecto de él decae con la suma de las tasas de renovación y de reacción. Medir a la vez esa suma y la fracción estacionaria permite separar ambos parámetros dentro del modelo. Una sola concentración estacionaria, por el contrario, identifica principalmente su razón.
Este procedimiento requiere saber cuándo llegó realmente la nueva alimentación al reactor. Un tubo de entrada con volumen apreciable introduce un retraso de transporte; una mezcla imperfecta puede añadir varias escalas de relajación. Ajustar toda la señal con una exponencial sin considerar esos elementos puede atribuir a la química un tiempo generado por el aparato. Medir el caudal, el volumen de conexión y un trazador que no reaccione ayuda a evaluar esa explicación. Los balances siguen siendo válidos, pero la descripción de un único compartimento puede necesitar ampliarse para representar la medición y el transporte.
Apagar el impulso externo permite investigar la dependencia de recursos continuos. El protocolo distingue entre detener las corrientes, sustituir la alimentación por disolvente y eliminar el control térmico, porque cada intervención modifica términos diferentes de los balances. Una persistencia finita puede reflejar reservas almacenadas; atribuir autonomía exige compararla con el agotamiento y con las escalas de relajación pertinentes.
Un balance extendido incorpora productos, corrientes secundarias y almacenamiento en superficies o fases omitidas. Los invariantes estequiométricos detectan errores contables, porque las combinaciones de cantidades correspondientes a elementos conservados solo cambian por transporte exterior. Un residuo sistemático puede señalar una especie no medida, un caudal incorrecto o una hipótesis inadecuada; conviene revisar la descripción antes de invocar mecanismos nuevos o excepciones a la conservación material.
El dominio de validez comprende mezcla rápida, volumen fijo, cinética de primer orden y parámetros aproximadamente constantes. Fuera de él pueden aparecer limitaciones de transporte, reversibilidad química, variación térmica o múltiples especies acopladas. Extrapolar exige comprobar estas modificaciones y su efecto sobre la estabilidad, ya que un buen ajuste en una ventana experimental no garantiza capacidad predictiva ante cambios de escala, alimentación o temperatura.
Un modelo físico no autoriza metáforas sociales sobre la entropía. Aplicar vocabulario termodinámico a otro dominio requiere definir variables, unidades, fronteras, mecanismos de intercambio y relaciones contrastables. La regularidad visual o una medida estadística de diversidad no equivalen automáticamente a entropía termodinámica. La precisión conceptual mantiene unidos la definición matemática, la operación de medida y las restricciones físicas, sobre todo si una analogía pretende sostener una explicación causal.
Referencias
Seifert, U. (2012). Stochastic thermodynamics, fluctuation theorems and molecular machines. Reports on Progress in Physics, 75, 126001. DOI.
Cross, M. C. y Hohenberg, P. C. (1993). Pattern formation outside of equilibrium. Reviews of Modern Physics, 65, 851–1112. DOI.
Prigogine, I. y Lefever, R. (1968). Symmetry breaking instabilities in dissipative systems. II. The Journal of Chemical Physics, 48, 1695–1700. DOI.